
 Santé
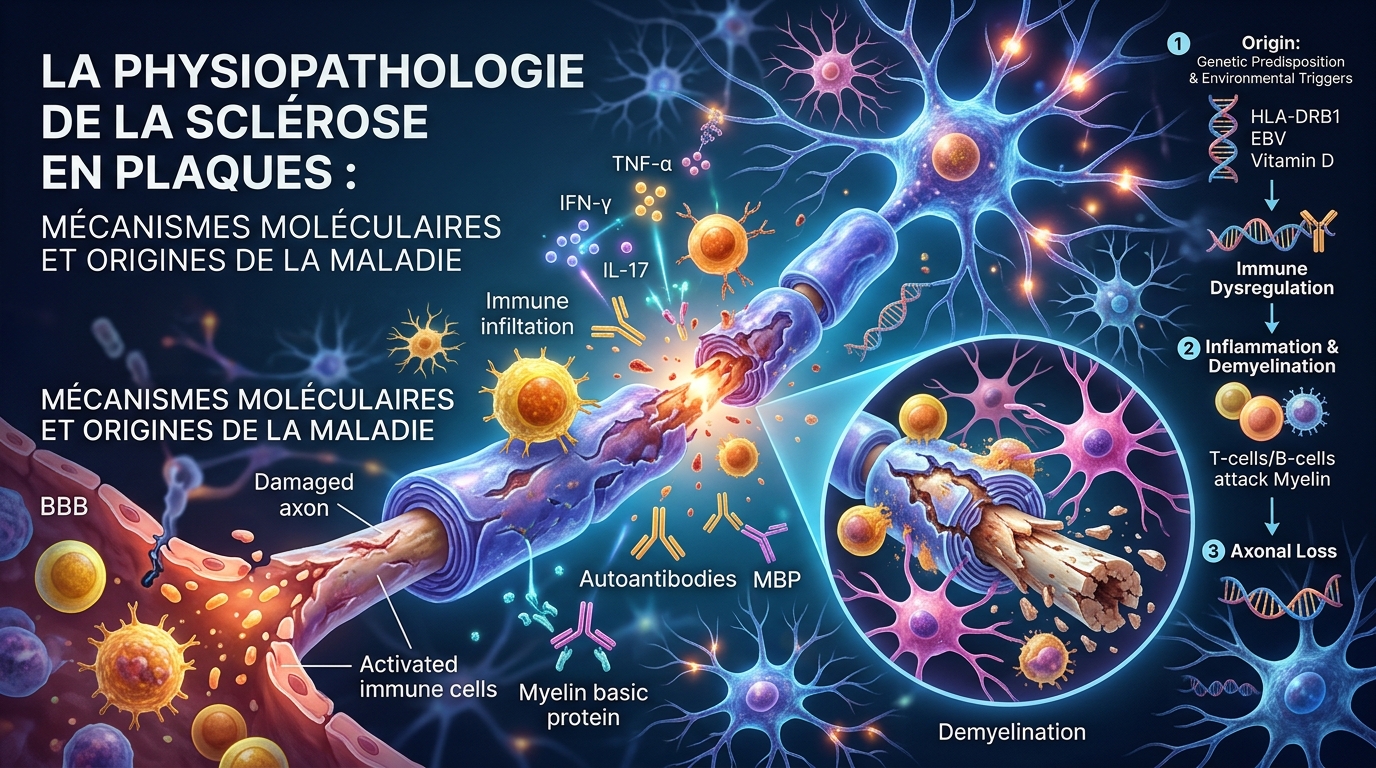
La sclérose en plaques (SEP) est une pathologie inflammatoire chronique du système nerveux central (SNC) qui se manifeste par une démyélinisation et une neurodégénérescence progressive [1]. La démyélinisation correspond à la destruction de la gaine de myéline, une enveloppe lipidique isolante entourant les axones (prolongements des neurones), ce qui perturbe la conduction des potentiels d'action [2].
L'apparition de la SEP résulte d'une interaction entre des prédispositions génétiques et des facteurs environnementaux. Des études d'association pangénomique ont permis d'établir des scores de risque polygénique, identifiant plusieurs variants génétiques associés à la susceptibilité de la maladie chez les populations européennes [5]. Parmi les facteurs environnementaux, l'infection par le virus d'Epstein-Barr (EBV) apparaît comme un élément déterminant. Une analyse longitudinale portant sur une cohorte de militaires a révélé que le risque de développer la SEP est multiplié par 32 à la suite d'une séroconversion à l'EBV (passage d'un état séronégatif à séropositif pour les anticorps anti-EBV) [6]. D'autres facteurs comme l'hypovitaminose D, l'obésité et le tabagisme influencent également la pathogenèse [8, 9].
Deux paradigmes s'opposent pour expliquer l'initiation de la maladie [11]. Le modèle "Outside-In" postule que le processus débute dans le système immunitaire périphérique. Des lymphocytes T et B autoréactifs (cellules immunitaires s'attaquant aux constituants de l'organisme) franchissent la barrière hémato-encéphalique (BHE), une structure physiologique séparant la circulation sanguine du parenchyme cérébral. Une fois dans le SNC, ces cellules déclenchent une cascade inflammatoire menant à la destruction de la myéline [12].
À l'inverse, le modèle "Inside-Out" suggère qu'un dysfonctionnement primaire survient au sein du SNC, impliquant les oligodendrocytes (cellules responsables de la synthèse de la myéline) ou une neurodégénérescence cytopathique. Ce phénomène libérerait des antigènes (molécules reconnues par le système immunitaire) qui activeraient secondairement la réponse immunitaire périphérique [11, 12].
Les lymphocytes B jouent un rôle majeur dans la SEP, non seulement par la production d'anticorps, mais aussi par la présentation d'antigènes aux lymphocytes T et la sécrétion de cytokines pro-inflammatoires [13]. Les thérapies ciblant la molécule de surface CD20, présente sur les lymphocytes B, ont montré une efficacité dans la réduction des poussées inflammatoires [14]. Toutefois, ces traitements ne parviennent pas à stopper les lésions chroniques actives, suggérant que l'inflammation devient compartimentée derrière une BHE refermée [16].
La microglie, constituée de cellules immunitaires résidentes du SNC, participe également à la progression de la maladie. Bien qu'elles puissent favoriser la remyélinisation, ces cellules adoptent souvent un phénotype pro-inflammatoire qui accentue les dommages neuronaux en libérant des espèces réactives de l'oxygène et des enzymes protéolytiques [17].
Le diagnostic repose sur des critères cliniques et paracliniques visant à démontrer la dissémination des lésions dans le temps et dans l'espace. L'imagerie par résonance magnétique (IRM) est l'outil principal pour visualiser les plaques de démyélinisation. L'analyse du liquide céphalorachidien (LCR), prélevé par ponction lombaire, permet de rechercher des bandes oligoclonales d'immunoglobulines G (IgG) par une technique d'isoélectrofocalisation. La présence de ces bandes témoigne d'une synthèse intrathécale (à l'intérieur du SNC) d'anticorps, confirmant un processus inflammatoire localisé [1, 19]. Des études récentes explorent également le dosage des neurofilaments à chaîne légère (NfL) dans le sérum, dont l'augmentation reflète l'étendue des dommages axonaux [2].
Le développement de thérapies modulatrices de la maladie (DMT, pour disease-modifying therapies) a transformé la prise en charge clinique [19]. Parmi ces molécules, les anticorps monoclonaux dirigés contre l'antigène de surface membranaire CD20, tels que l'ocrélizumab et l'ofatumumab, provoquent une déplétion sélective des lignées de lymphocytes B circulants mesurée par cytométrie en flux, tout en épargnant les plasmocytes et les cellules souches hématopoïétiques [20].
Dans les essais cliniques de phase III en double aveugle (OPERA I et OPERA II), l'ocrélizumab administré à une dose de 600 mg a été comparé à l'interféron bêta-1a sous-cutané (44 µg trois fois par semaine) chez des cohortes de patients atteints de formes récurrentes-rémittentes de SEP [20]. Le taux annualisé de poussées a présenté une réduction relative de 46 % dans OPERA I et de 47 % dans OPERA II par rapport au groupe traité par interféron bêta-1a (p < 0,001) [2]. L'imagerie par résonance magnétique (IRM) encéphalique avec injection de chélate de gadolinium a révélé une diminution de 94 % du nombre moyen de lésions actives en pondération T1 comparativement au témoin actif sous interféron (p < 0,001) [20]. Chez les patients atteints de SEP primaire progressive (essai ORATORIO), l'ocrélizumab a réduit une réduction de 24 % du risque de progression confirmée du handicap à 12 semaines, comparativement au placebo (rapport de risque ou hazard ratio HR = 0,76 ; intervalle de confiance à 95 % : 0,59–0,98 ; p = 0,03) [20].
Une autre classe pharmacologique cible les récepteurs de la sphingosine-1-phosphate (S1PR), couplés aux protéines G et impliqués dans la séquestration des lymphocytes au sein des ganglions lymphatiques [1]. Le siponimod, modulateur spécifique des sous-types S1P1 et S1P5, a été testé contre placebo dans l'essai clinique de phase III EXPAND incluant des patients atteints de SEP secondairement progressive [19]. L'analyse de survie selon le modèle de Cox a montré une réduction de 21 % du risque de progression du handicap à 3 mois (HR = 0,79 ; p = 0,013) chez le groupe traité comparativement au placebo [19].
Les voies de recherche actuelles explorent d'autres mécanismes :
Les investigations se poursuivent afin de combiner ces stratégies anti-inflammatoires avec des molécules favorisant la remyélinisation par les précurseurs d'oligodendrocytes [19].
L'image sera générée à partir du contenu de l'article et du titre.
ℹ️ Quota : environ 20 images/jour avec le tier gratuit Gemini.
Génération de l'image…
Image générée :